笑顔の難病アンジェルマン症候群の真実|原因・寿命と大人の現実
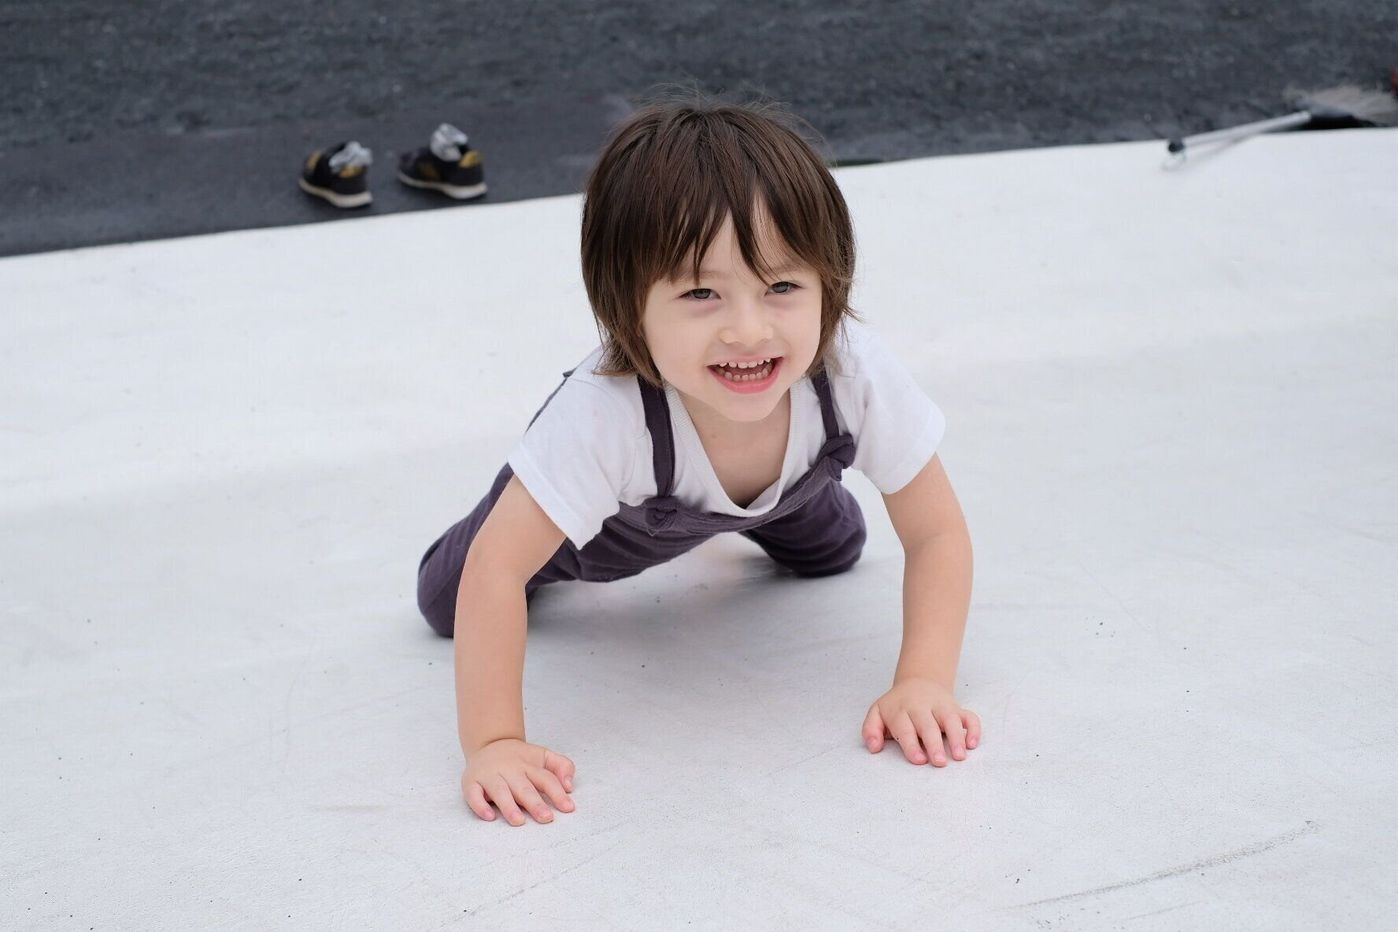
人懐っこい笑顔と明るい表情を浮かべ、手をパチパチと叩いて喜びを表現する子どもたち。その無邪気な姿の裏側で、重度の発達遅滞や言葉の消失、夜通し続く激しい睡眠障害やてんかん発作と向き合い続ける難病が存在します。それが、国の指定難病201に指定されている「アンジェルマン症候群」です。
かつては情報が極端に乏しく、確定診断までに長い年月を要するケースも少なくありませんでした。しかし、遺伝子解析技術が飛躍的に進展した現在、発症メカニズムの全容解明だけでなく、根本的な病態改善を目指した革新的な創薬アプローチが現実味を帯びてきています。本稿では、疾患の根本原因から特徴的な症状、大人になった際の生活実態、そして最新の治療研究に至るまで、客観的エビデンスに基づいて徹底検証します。
📌 【この記事の重要ポイントまとめ】
- 要点1:母由来の「15番染色体UBE3A遺伝子」の機能不全が原因で発症し、笑顔や笑い発作、重度の言語障害、歩行障害、睡眠障害が中核症状となる。
- 要点2:寿命そのものは健常者とほぼ同等である一方、成人期以降は側弯や関節拘縮、成人期てんかんへの対応など、生涯にわたる切れ目のない福祉支援と介護体制が不可欠。
- 要点3:休眠状態にある父由来UBE3A遺伝子を活性化させるアンチセンス核酸(ASO)製剤などの治験が進展し、対症療法から根本治療へのパラダイムシフトが目前に迫る。
【2026年最新】15番染色体とUBE3A遺伝子が握る発症のメカニズム
アンジェルマン症候群は、およそ1万2,000人から2万人に出生1人の割合で発症するとされる先天性の遺伝性神経疾患です。厚生労働省によって指定難病201に認定されており、小児慢性特定疾病の対象でもあります。
発症の決定的な要因となるのは、脳の神経細胞(ニューロン)において重要な役割を果たす「15番染色体長腕(15q11.2-q13)に位置するUBE3A遺伝子」の機能喪失です。人間の染色体は父親と母親から1本ずつ受け継ぎますが、脳の特定の神経細胞領域において、UBE3A遺伝子は母親由来の遺伝子のみが働き、父親由来の遺伝子は「ゲノム刷り込み(ゲノムインプリンティング)」という現象によって自然にスイッチがオフ(サイレンシング)になっています。
何らかの要因で唯一働いているはずの母親由来のUBE3A遺伝子が機能しなくなると、脳内でユビキチン・プロテアソームシステムに必要な酵素(E6AP)が作られなくなり、神経シナプスの伝達調整に深刻な異常が生じます。発症に至る遺伝的機序は、主に以下の4つのタイプに分類されます。
- 母方染色体欠失(約70〜75%):母親由来の15番染色体の一部が欠落しているタイプ。最も頻度が高く、色素低下(色白、明るい髪)や重いてんかんを伴いやすい傾向があります。
- UBE3A遺伝子変異(約10〜15%):遺伝子の配列そのものに変異が生じているタイプ。
- 父性受動性(父性片親性ダイソミー / UPD、約2〜5%):本来両親から1本ずつ受け継ぐべき15番染色体が、2本とも父親由来になっているタイプ。
- 刷り込み変異(インプリンティング異常、約2〜5%):遺伝子構造自体には欠失がないものの、母方由来遺伝子のスイッチを入れるシグナルに異常があるタイプ。
大半の症例は受精卵ができる過程での突然変異(孤発例)であり、親からの直接的な遺伝ではないため、次子への再発率は1%未満とされます。ただし、遺伝子変異や刷り込み異常の一部では家族内再発のリスクが存在するため、遺伝カウンセリングを通じた正確な診断把握が極めて重要です。

笑顔の裏にある真実|アンジェルマン症候群の主な特徴と顔つき・てんかんの実態
アンジェルマン症候群と診断された子どもたちは、一見すると非常に社交的で愛らしい表情を見せます。しかし、その微笑みの背景には神経伝達の異常による多様な身体的・発達的症状が潜んでいます。
臨床現場において確認される代表的な症状と身体的特徴は、次の5点に集約されます。
1. 特徴的な顔つきと笑顔(Happy Demeanor)
幅の広い口、歯と歯の間の広い隙間(離開歯)、前に突き出た下顎、後頭部の絶壁などが外見的特徴として挙げられます。わずかな刺激に対しても激しく笑い声をあげたり、興奮して手を鳥の羽のようにパタパタと羽ばたかせたり(フラッピング運動)する独特の行動様式が見られます。かつては「人形様人形症候群(Happy Puppet Syndrome)」と呼ばれていましたが、現在は当事者の尊厳に配慮してその呼称は用いられません。
2. 重度の言語表出障害とコミュニケーション
言葉を話す(表出性言語)能力の発達が極めて限定的で、多くの場合は有意味語をほとんど獲得できないか、数単語の発語にとどまります。一方で、周囲の言っていることを理解する受容言語能力は表出能力を大きく上回っており、視線入力装置やタブレット端末、絵カード(PECS)を活用した代替コミュニケーションの訓練が効果を発揮します。
3. 運動失調と歩行の不安定さ
小脳機能の障害により、手足が震えるような動き(振戦)や、バランスを崩しやすい硬直した歩行(失調性歩行)が見られます。歩行開始時期は平均して3〜5歳頃と大幅に遅れる傾向があります。
4. 難治性てんかんの発症
患者の80%以上が3歳までに何らかのてんかん発作を発症します。欠神発作、ミオクロニー発作、強直間代発作など複数の発作型が混在し、脳波検査では特徴的な高振幅徐波(ノッチド・スローウェーブ)が記録されます。小児期における発作のコントロールが発達支援の成否を分ける重要課題となります。
5. 深刻な睡眠障害と水への強い執着
メラトニン分泌異常やサーカディアンリズムの乱れにより、睡眠障害を併発する割合が非常に高く、夜間に何度も覚醒して数時間遊び続けるような状態が日常化します。また、水遊びや鏡、キラキラ光る物に対して並外れた興味と執着を示すことも広く知られています。
【徹底比較】プラダー・ウィリー症候群との違いと診断基準の数値データ
アンジェルマン症候群(AS)を理解する上で、医学的に表裏一体の関係にあるのが「プラダー・ウィリー症候群(PWS)」です。両者は同じ15番染色体(15q11.2-q13)領域の異常に起因しますが、どちらの親から受け継いだ遺伝子が不活性化しているかによって、現れる症状は全く正反対の様相を呈します。
| 比較項目 | アンジェルマン症候群(AS) | プラダー・ウィリー症候群(PWS) | 臨床上の鑑別ポイント |
|---|---|---|---|
| 責任遺伝子と染色体 | 母方由来の15番染色体(UBE3A遺伝子)の機能喪失 | 父方由来の15番染色体領域遺伝子群の機能欠失 | メチル化特異的PCR検査等で遺伝子型を確定 |
| 推定発症頻度 | 約1/12,000 〜 1/20,000人 | 約1/10,000 〜 1/15,000人 | いずれも国の指定難病に認定 |
| 主な行動・情動特徴 | 容易な興奮、頻繁な笑い、多動傾向、人懐っこさ | 過食・食への執着、パニック、頑固さ、感情爆発 | 行動特性は対照的だが共に発達支援が必須 |
| 言語・知的発達 | 重度知的障害、有意味語の表出はほぼ不可 | 軽度〜中等度知的障害、言語表出は可能 | ASは非言語コミュニケーションツールの早期導入が鍵 |
| てんかん発症率 | 80%以上(難治性となるケースが多い) | 約10〜20%(頻度は比較的低い) | ASでは小児期の抗てんかん薬調整が最優先 |
| 体型・代謝の変化 | 小柄〜標準(成人期に運動量低下で肥満化も) | 満腹中枢麻痺による極度の過食と重度肥満 | PWSは厳格なカロリー・食物アクセス管理が必要 |
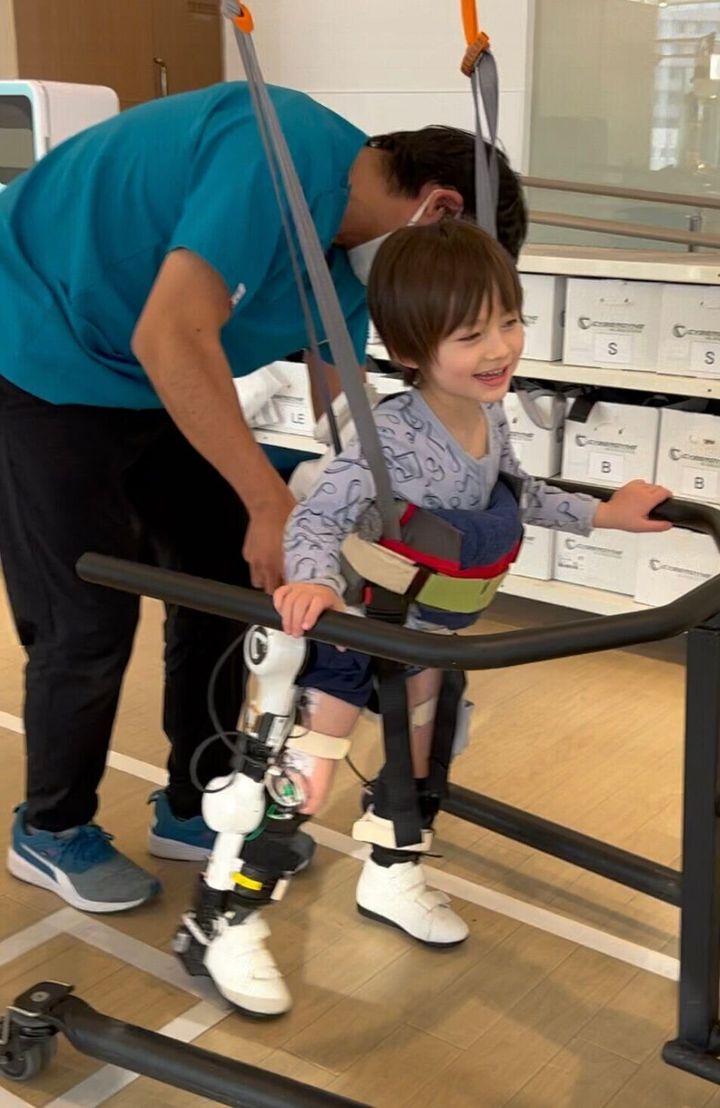
【実態検証】大人になったときの生活と寿命|家族が直面する介護の現実
「アンジェルマン症候群の子どもの寿命はどのくらいなのか」「大人になったら生活はどう変わるのか」という問いは、診断を受けた家族が最も切実に抱く不安の一つです。
医学的な結論として、重度の身体合併症やてんかん重積状態などの重大なアクシデントを適切に管理できている場合、アンジェルマン症候群患者の平均寿命は一般的な水準とほぼ変わらない(通常寿命に近い)ことが確認されています。つまり、子ども時代だけでなく、30代、40代、50代以降の成人期を見据えた長期的な生活設計が必要となります。
成長とともに症状の現れ方は変化します。思春期から成人期にかけて見られる主な推移は以下の通りです。
- てんかん発作の沈静化:小児期に猛威を振るったてんかん発作は、思春期を過ぎると頻度や強度が落ち着く傾向が見られます(ただし完全消失は稀であり継続服薬が必要)。
- 睡眠パターンの改善:乳幼児期の極端な短時間睡眠や夜驚症のような覚醒は、年齢とともに徐々にまとまった睡眠が取れるようになり、改善に向かうケースが多く報告されています。
- 運動機能の低下と側弯症:多動傾向が収まる一方で、活動量の低下や関節の硬直、脊柱側弯症(背骨の曲がり)が進行しやすく、小児期に歩行できていた当事者が車椅子生活へと移行するケースも珍しくありません。
- 生涯にわたる見守り体制:危険認知や自活能力の獲得は極めて難しいため、食事、排泄、入浴などの身辺自立には生涯を通じて介助が必要です。
海外では、ハリウッド俳優のコリン・ファレル(Colin Farrell)氏が、自身の長男ジェームズ氏がアンジェルマン症候群であることを公表し、2024年には成人した知的障害者を支援するための「コリン・ファレル財団」を立ち上げました。ファレル氏はメディアのインタビューにおいて、「18歳や21歳を迎えた瞬間、それまで受け皿となっていた特別支援教育や公的ケアの多くから放り出されてしまう」という制度の壁(いわゆる支援の崖)を指摘し、大人の当事者と高齢化する親たちへの支援の必要性を訴え続けています。
日本国内の現場手記や家族会の報告でも同様に、親の高齢化に伴う「老障介護」や「親亡き後」の住まい(グループホームや障害者支援施設)の確保が最重要課題として浮き彫りになっています。
一般に知られていない盲点とネットの誤解|「常に幸せ」という思い込みの罠
インターネット上やSNSでは、疾患の断片的な情報から誤った認識が一人歩きしてしまうことがあります。当事者とその家族が直面する苦悩を正しく理解するために、代表的な3つの誤解を正します。
誤解1:「いつも笑っているから、本人は辛さや悲しみを感じていない」
これは最も根深い偏見の一つです。アンジェルマン症候群に見られる笑いは、脳幹や視床下部などの神経回路の脱抑制による不随意的な運動症状(神経学的反射)であり、必ずしも本人の内面的な感情と1対1で結びついているわけではありません。腹痛や頭痛、骨折、強い不安や恐怖を感じている時であっても、顔の筋肉が緩んで笑っているような表情を作ってしまうことがあります。周囲が「楽しそうにしている」と誤認し、体調不良やサインを見落としてしまう危険性があるため、脈拍や発汗、行動の変化から痛みを推し量る注意深い観察が求められます。
誤解2:「言葉が出ないから、知的な理解力もゼロである」
発語がないために「何も理解していない」と見なされることがありますが、これも明確な誤りです。患者の受容言語(聞いて理解する力)は表出言語よりも遥かに発達しており、家族の会話のニュアンスや周囲の空気感を敏感に察知しています。適切なAAC(拡大代替コミュニケーション)ツールを早期に導入することで、自己決定や意思疎通の幅は劇的に広がります。
誤解3:「遺伝病だから療育やリハビリをしても意味がない」
遺伝子疾患であるからといって、介入が無駄になることは決してありません。早期からの理学療法(PT)、作業療法(OT)、言語聴覚療法(ST)による療育・発達支援は、関節拘縮の予防、歩行機能の獲得・維持、咀嚼機能の改善に直接寄与します。「成長がゆっくりである」だけであり、適切な刺激と環境調整によって大人になっても着実にできることは増えていきます。
【2026年最新治療研究】遺伝子治療・ASO製剤が切り拓く根本治療の可能性
長年にわたり対症療法(抗てんかん薬の処方、睡眠導入剤、リハビリテーション)しかなかったアンジェルマン症候群の医療領域において、いま根本治療に向けた革命的な進展が起きています。
注目を集めているのが、「アンチセンス核酸(ASO)製剤」を用いた遺伝子発現制御アプローチです。前述の通り、患者の脳細胞内には父親由来の正常なUBE3A遺伝子が存在しているものの、アンチセンスRNA(UBE3A-ATS)によって発現がブロックされています。ASO製剤を髄注投与することでこの邪魔なRNAを分解し、眠っている父親のUBE3A遺伝子を目覚めさせて機能させる(アンサイレンシング)という画期的な手法です。
バイオ医薬品企業のUltragenyx社が開発を進める「GTX-102」や、Roche社の「Rugonersen」などの臨床試験(治験)において、認知機能の向上、睡眠パターンの劇的な改善、運動協調性の回復、非言語的コミュニケーション能力の向上といった客観的データが示されています。
さらに、アデノ随伴ウイルス(AAV)ベクターを用いて正常なUBE3A遺伝子を直接神経細胞に届ける遺伝子導入療法や、CRISPR技術を応用した遺伝子編集アプローチの研究も加速しています。対症療法で症状を抑え込む時代から、分子標的によって疾患の原因そのものにアプローチする時代へと確実に移行しています。
支援制度の活用法と家族を守るための環境構築
アンジェルマン症候群と診断された場合、早期に公的支援制度をフル活用し、家庭内だけで介護を抱え込まない仕組みを作ることが生命線となります。
日本国内で利用できる主な制度と手続きは以下の通りです。
- 特定医療費(指定難病)受給者証の申請:認定基準を満たすことで、医療費の自己負担割合が3割から2割に軽減され、所得に応じた月額上限額が設定されます。
- 小児慢性特定疾病医療費助成:18歳未満(継続の場合は20歳未満)の児童を対象とした医療費助成制度です。
- 特別児童扶養手当・障害児福祉手当:重度障害児を養育する家庭に対する経済的給付です。
- 障害者手帳(療育手帳・身体障害者手帳)の取得:手当の給付だけでなく、税制優遇、公共料金割引、補装具(歩行器や座位保持装置)の補助を受けられます。
- 児童発達支援・放課後等デイサービスの利用:日中の療育や家族の休息を確保するための基幹サービスです。
【プロの結論】孤立を防ぐケアネットワーク構築と「レスパイト」の絶対的価値
難病児を育てる家庭において、最も警戒すべきリスクは「親の献身的な愛による自己犠牲」が限界を超え、共倒れに陥ることです。特にアンジェルマン症候群特有の慢性的な睡眠障害は、主たる介護者である親の脳とメンタルを確実に疲弊させます。
家族社会学および臨床心理学の観点から言えば、「完璧な親でいようとすること」を手放し、外部の支援者と心理的バウンダリー(境界線)を引くことこそが、持続可能な家族生活を保つ唯一の解です。短期入所(ショートステイ)や訪問看護、レスパイトケア(一時休息)を利用することは決して育児の放棄ではなく、家庭の安全を守るための戦略的医療管理です。親が夜間にしっかりと睡眠を確保し、精神的な余裕を取り戻すことが、結果として当事者の笑顔を真の意味で受け止める土台となります。
【アンジェルマン症候群】に関するよくある質問(FAQ)
Q1:アンジェルマン症候群の寿命は健常者と比べて短いのでしょうか?
A1:適切な医療管理が行われていれば、一般的な寿命とほぼ変わらないとされています。重いてんかん発作による重積状態や誤嚥性肺炎、予期せぬ不慮の事故を防ぐ体制を整えることが長期的な健康維持に直結します。
Q2:芸能人や海外の有名人で公表している人物はいますか?
A2:ハリウッド俳優のコリン・ファレル氏が長男の診断を公表し、成人障害者を支援する財団を設立して積極的な啓発活動を行っています。国内でも難病当事者の家族会やSNS等を通じて多くの親が日々の生活や療育の様子を発信しています。
Q3:大人になったら症状は悪化しますか?それとも改善しますか?
A3:症状の性質が変化します。小児期に激しかったてんかん発作や多動、夜間の睡眠障害は成人期にかけて比較的落ち着く傾向があります。一方で、活動量の低下による肥満や関節拘縮、背骨が曲がる側弯症などの運動器トラブルが生じやすくなるため、成人後も理学療法等の継続が推奨されます。
Q4:次の子どもにも同じ病気が遺伝する可能性は高いですか?
A4:発症原因の約7割を占める「染色体欠失」の場合は突然変異による孤発例が多く、次子の再発率は1%未満と極めて低いです。ただし、UBE3A遺伝子の点変異や刷り込み変異の一部では母親が保因者である可能性があり、その場合の再発率は最大50%となるケースもあります。確定診断の際に専門の遺伝診療科で詳しい遺伝カウンセリングを受けることが推奨されます。
まとめ:理解の深まりと医療の進展がもたらす希望の未来
アンジェルマン症候群は、特徴的な笑顔や笑い発作の陰で、過酷な睡眠障害やてんかん、発語障害と向き合い続ける複雑な遺伝性難病です。しかし、疾患の正確な知識が広まり、各種福祉サービスや代替コミュニケーション技術が発展したことで、当事者とその家族が社会の中で孤立せずに暮らすための土台は着実に整いつつあります。
さらには、遺伝子レベルで病態を修復するASO製剤をはじめとする最新治療研究の進展が、これまでの「治らない難病」という常識を根底から塗り替えようとしています。社会全体の正しい理解と医療の飛躍が、当事者たちの無邪気な笑顔を未来へとつなぐ力となります。 (出典: アンジェル マン 症候群(Yahoo!ニュース))
最新のトレンドや話題のニュースをわかりやすく解説するWebライターです。読者の皆様に役立つ情報を日々お届けしています。